
北京理工大学团队在Nature Reviews Chemistry发表接触起电领域重要综述
2026年11月6日,北京理工大学前沿交叉学院秦勇教授与中国科学院北京纳米能源与系统研究所王中林院士合作,在Nature Reviews Chemistry上发表综述文章“Advances in understanding contact electrification via DFT and molecular dynamics simulations”。文章系统梳理了近年来接触起电领域的实验研究进展,重点围绕电子转移、离子转移和材料转移三种主要机制展开讨论,并进一步总结了密度泛函理论(DFT)和分子动力学(MD)模拟在揭示不同电荷转移机制及其微观物理化学过程方面取得的研究进展。
接触起电(亦称摩擦起电)现象具有悠久的研究历史,因其易引发静电放电、火灾和电子器件故障,长期被视为有害现象。然而,随着摩擦纳米发电机的提出与发展,接触起电在微纳能源收集、传感和催化等领域展现出广阔的应用前景,也进一步激发了人们对其微观物理化学机制的研究兴趣。因此,深入理解接触起电的本质不仅对静电防护具有重要意义,也有助于提高界面电荷调控及能量转换效率。已有研究发现表面电子、离子和带电材料碎片都可能作为接触起电过程中的电荷载体。电荷转移发生在两个表面接触时,但传统表面表征技术主要检测接触前后表面的电位和化学态信息,因此难以直接捕获实时电荷转移、瞬态断键和亚纳米界面变形,这在一定程度上限制了对接触起电微观机制的直接实验验证与探究。文章指出,DFT与MD模拟为从电子和原子尺度揭示接触起电机制提供了重要的理论研究手段。其中,DFT能够从电子结构层面分析界面电荷分布、电子态及电荷转移行为。然而,由于DFT目前仅限于中等大小的基态体系(约102–103个原子),它并不适合直接捕捉接触起电的动态接触-分离过程。为了解决这一关键的尺度和时间限制,MD模拟发挥着至关重要的作用:基于经验力场的经典MD可以在纳秒到微秒的时间尺度内追踪数百万个原子的动力学,有效描述宏观形变。对于非电子转移模型,MD方法(机器学习分子动力学或反应分子动力学)为研究描述瞬态的化学键断裂与微观形变提供了可能,该方法为观察界面离子移动和化学键断裂行为提供了可能。
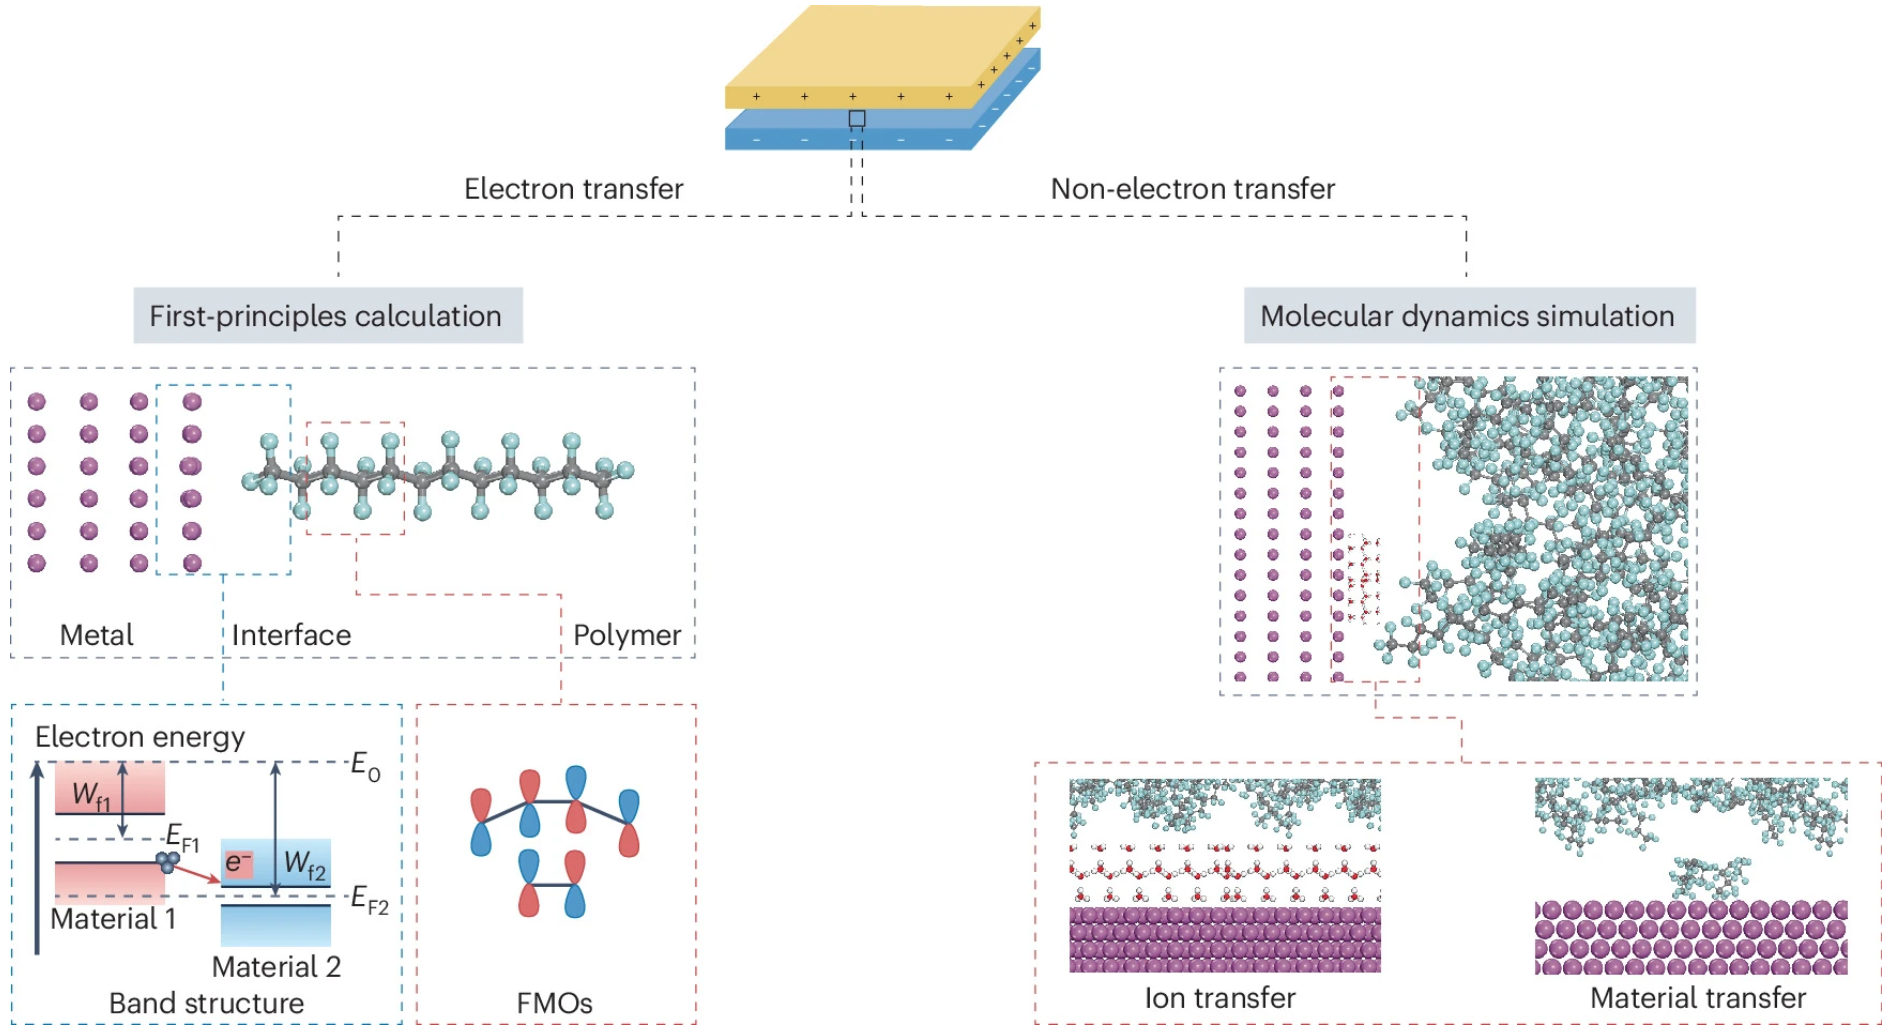
图1. 文章导航图。
文章首先通过导航图(图1)概述了不同理论计算方法在接触起电机制研究中的适用范围。DFT主要用于揭示电子转移机制,通过计算材料的能带结构、功函数及前线分子轨道等电子结构特征,分析界面电子转移的方向与可能性;MD法则更侧重于描述原子与分子的动态演化过程,在离子转移和材料转移机制研究中发挥重要作用,可用于分析界面离子迁移、分子重排及材料结构变化等过程。两种方法分别从电子结构和原子动力学两个层面为理解接触起电机制提供了互补的理论手段。

图2. 三种电荷转移机制在实验研究方面已取得的进展。
随后,总结了固-固接触起电中三种主要电荷转移机制的实验研究进展,如图2所示。对于电子转移机制,电子在材料接触过程中发生转移(图2Aa),并可能被表面局域态俘获,从而使转移后的电荷得以稳定保留(图2Ab)。对于离子转移机制,离子聚合物中的可迁移离子可作为电荷载流子,在材料接触过程中发生迁移(图2Bb);此外,接触界面形成的水桥也可为离子迁移提供通道,使离子在热力学驱动力或局域电场作用下发生选择性迁移与重新分布,进而导致界面带电(图2Bc)。对于材料转移机制,接触过程中发生的局部黏附、断裂或磨损可能引起材料碎片在界面间转移,其中携带净电荷的碎片可作为电荷载体,导致接触材料表面产生电荷不平衡(图2C)。

图3. 两步电双层模型。
与固-固界面接触起电不同,固-液界面的电荷转移过程还受到液体分子热运动、离子迁移及界面电双层形成等因素的共同影响。当液体与初始固体表面接触时,水分子和溶液中的离子在热运动和液体压力作用下不断与固体表面发生相互作用,在此过程中可能发生界面电子转移,使固体表面产生初始电荷。随后,溶液中的离子在界面静电场及化学势梯度的共同作用下发生重新分布,形成界面电双层(EDL)。这一过程表明,固-液接触起电中的电子转移与离子迁移并非相互独立,而可能通过界面电势和局域电荷分布相互耦合,共同影响最终的界面带电状态。
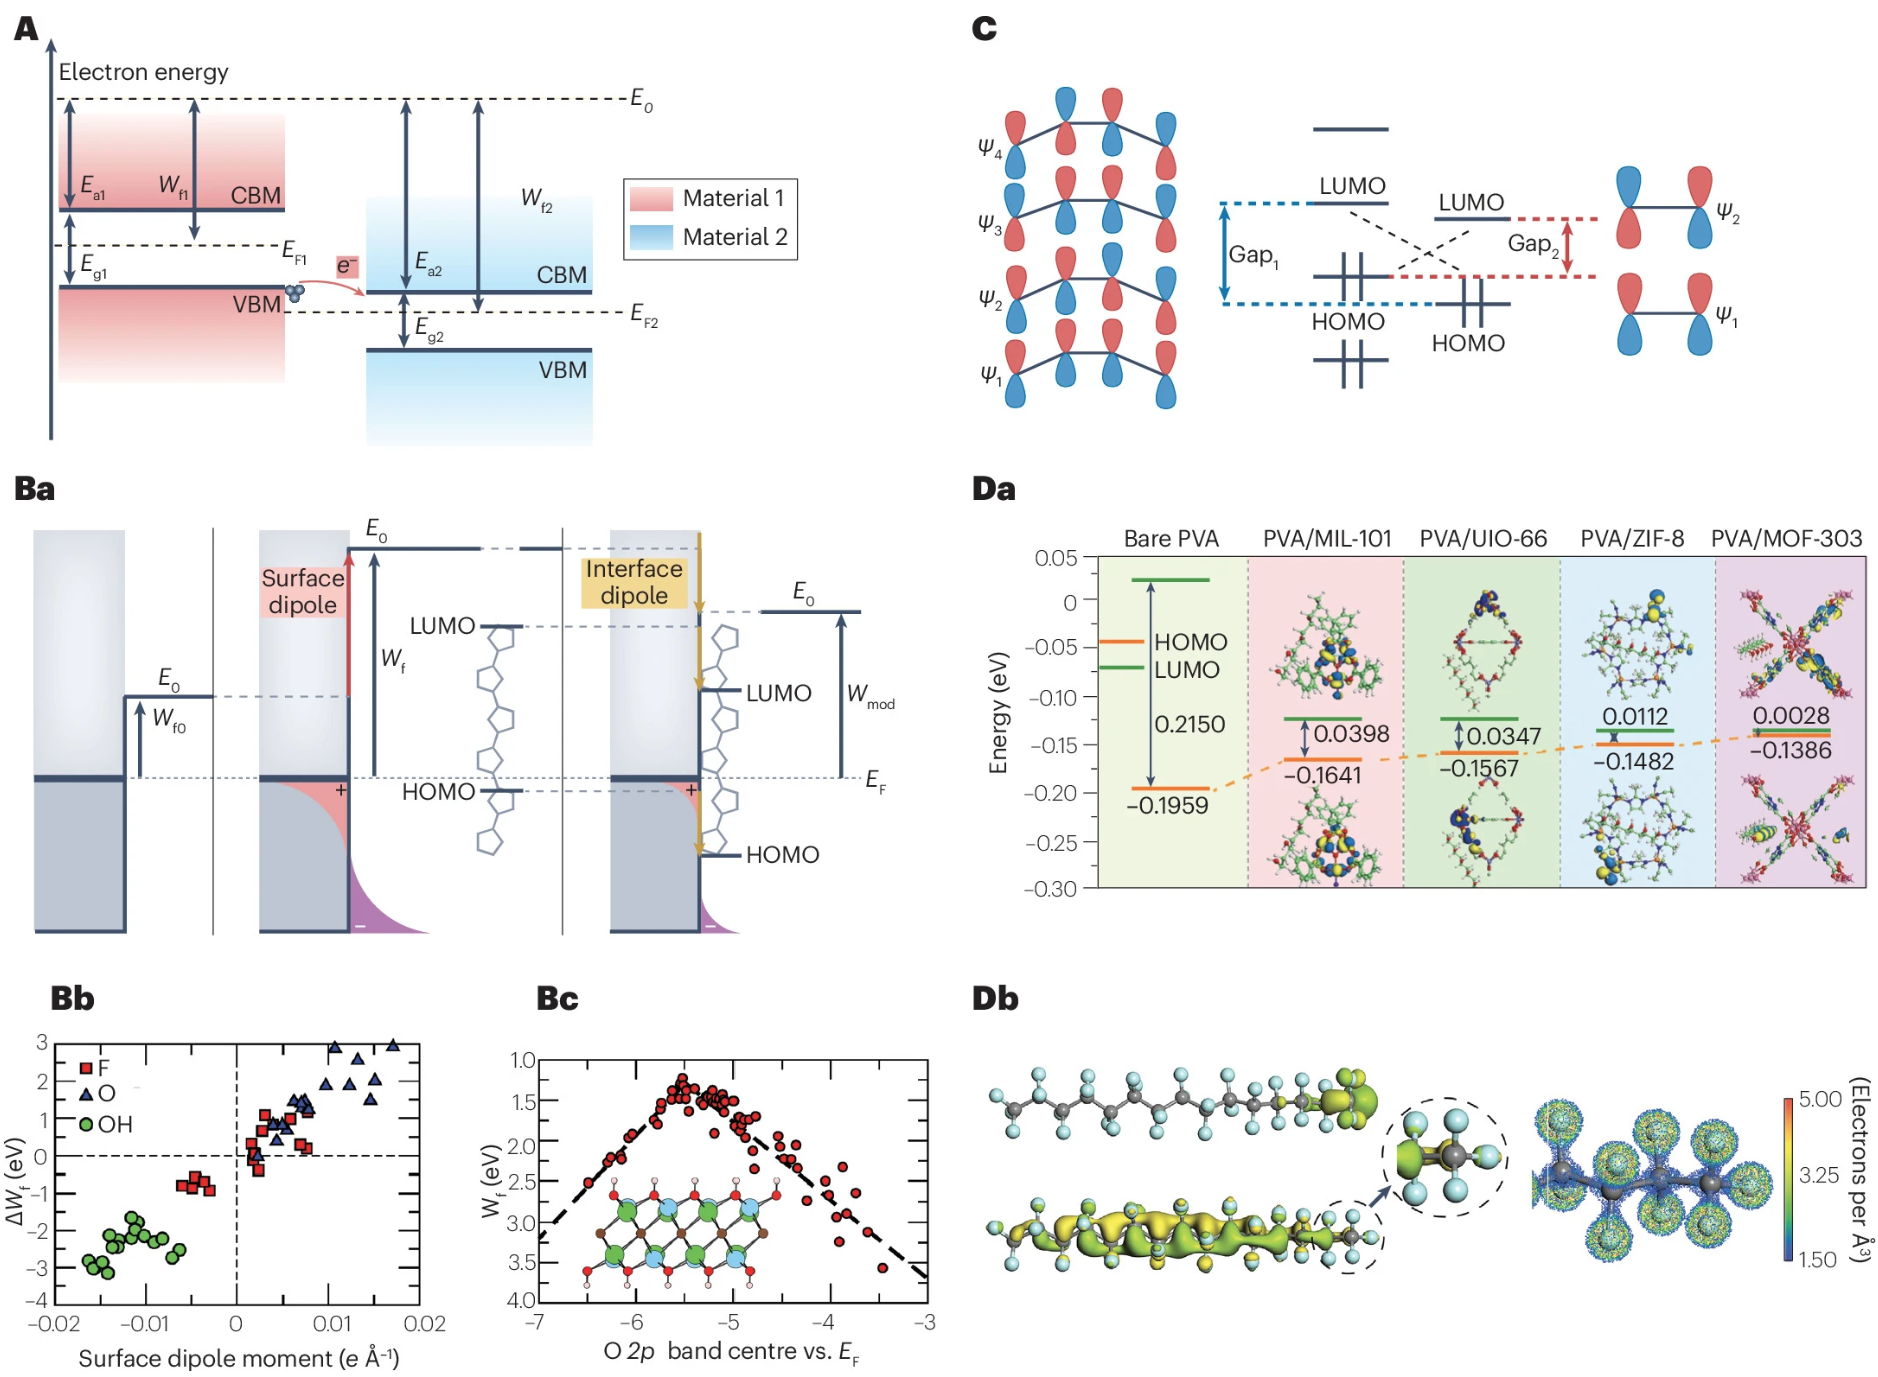
图4. DFT方法在研究电子转移中功函数和前线轨道中的应用。
DFT在揭示接触起电过程中的电子转移机制方面发挥着重要作用。对于晶体材料,功函数差通常被认为是影响界面电子转移方向的重要因素,DFT可通过计算材料的功函数及表面电子结构,评估其电子转移倾向。对于聚合物材料,电子转移行为则更多地与分子前线轨道能级及其空间分布有关,其中最高占据分子轨道(HOMO)与最低未占据分子轨道(LUMO)的能级匹配及轨道耦合程度可能影响界面电子转移的方向与效率。此外,本文提出,界面相关电子态的能级间隙可作为区分电子转移与材料转移机制的参考判据:当能级间隙低于约3 eV时,电子转移机制可能更为有利;而当其超过该阈值时,机械化学断键引起的材料转移可能具有更高的竞争性。

图5. 应力对一维分子链电子分布、二维材料挠曲电效应影响电荷转移、以及三维材料之间的隧穿效应。
已有实验研究表明,增大接触应力能够显著增强界面电荷转移。DFT计算进一步表明,应力诱导的分子链弯曲与结构变形可引起局域电子分布的重排,从而影响界面电荷转移行为(图5A)。此外,非均匀形变产生的应变梯度可通过挠曲电效应诱导局域极化,使同种材料在凹凸接触区域呈现不同的电荷分布,进而产生电荷极性差异(图5B)。在较大应变条件下,界面电子态及势垒的变化还可能增强电子隧穿效应,为接触起电过程中的电荷转移提供额外通道(图5C)。
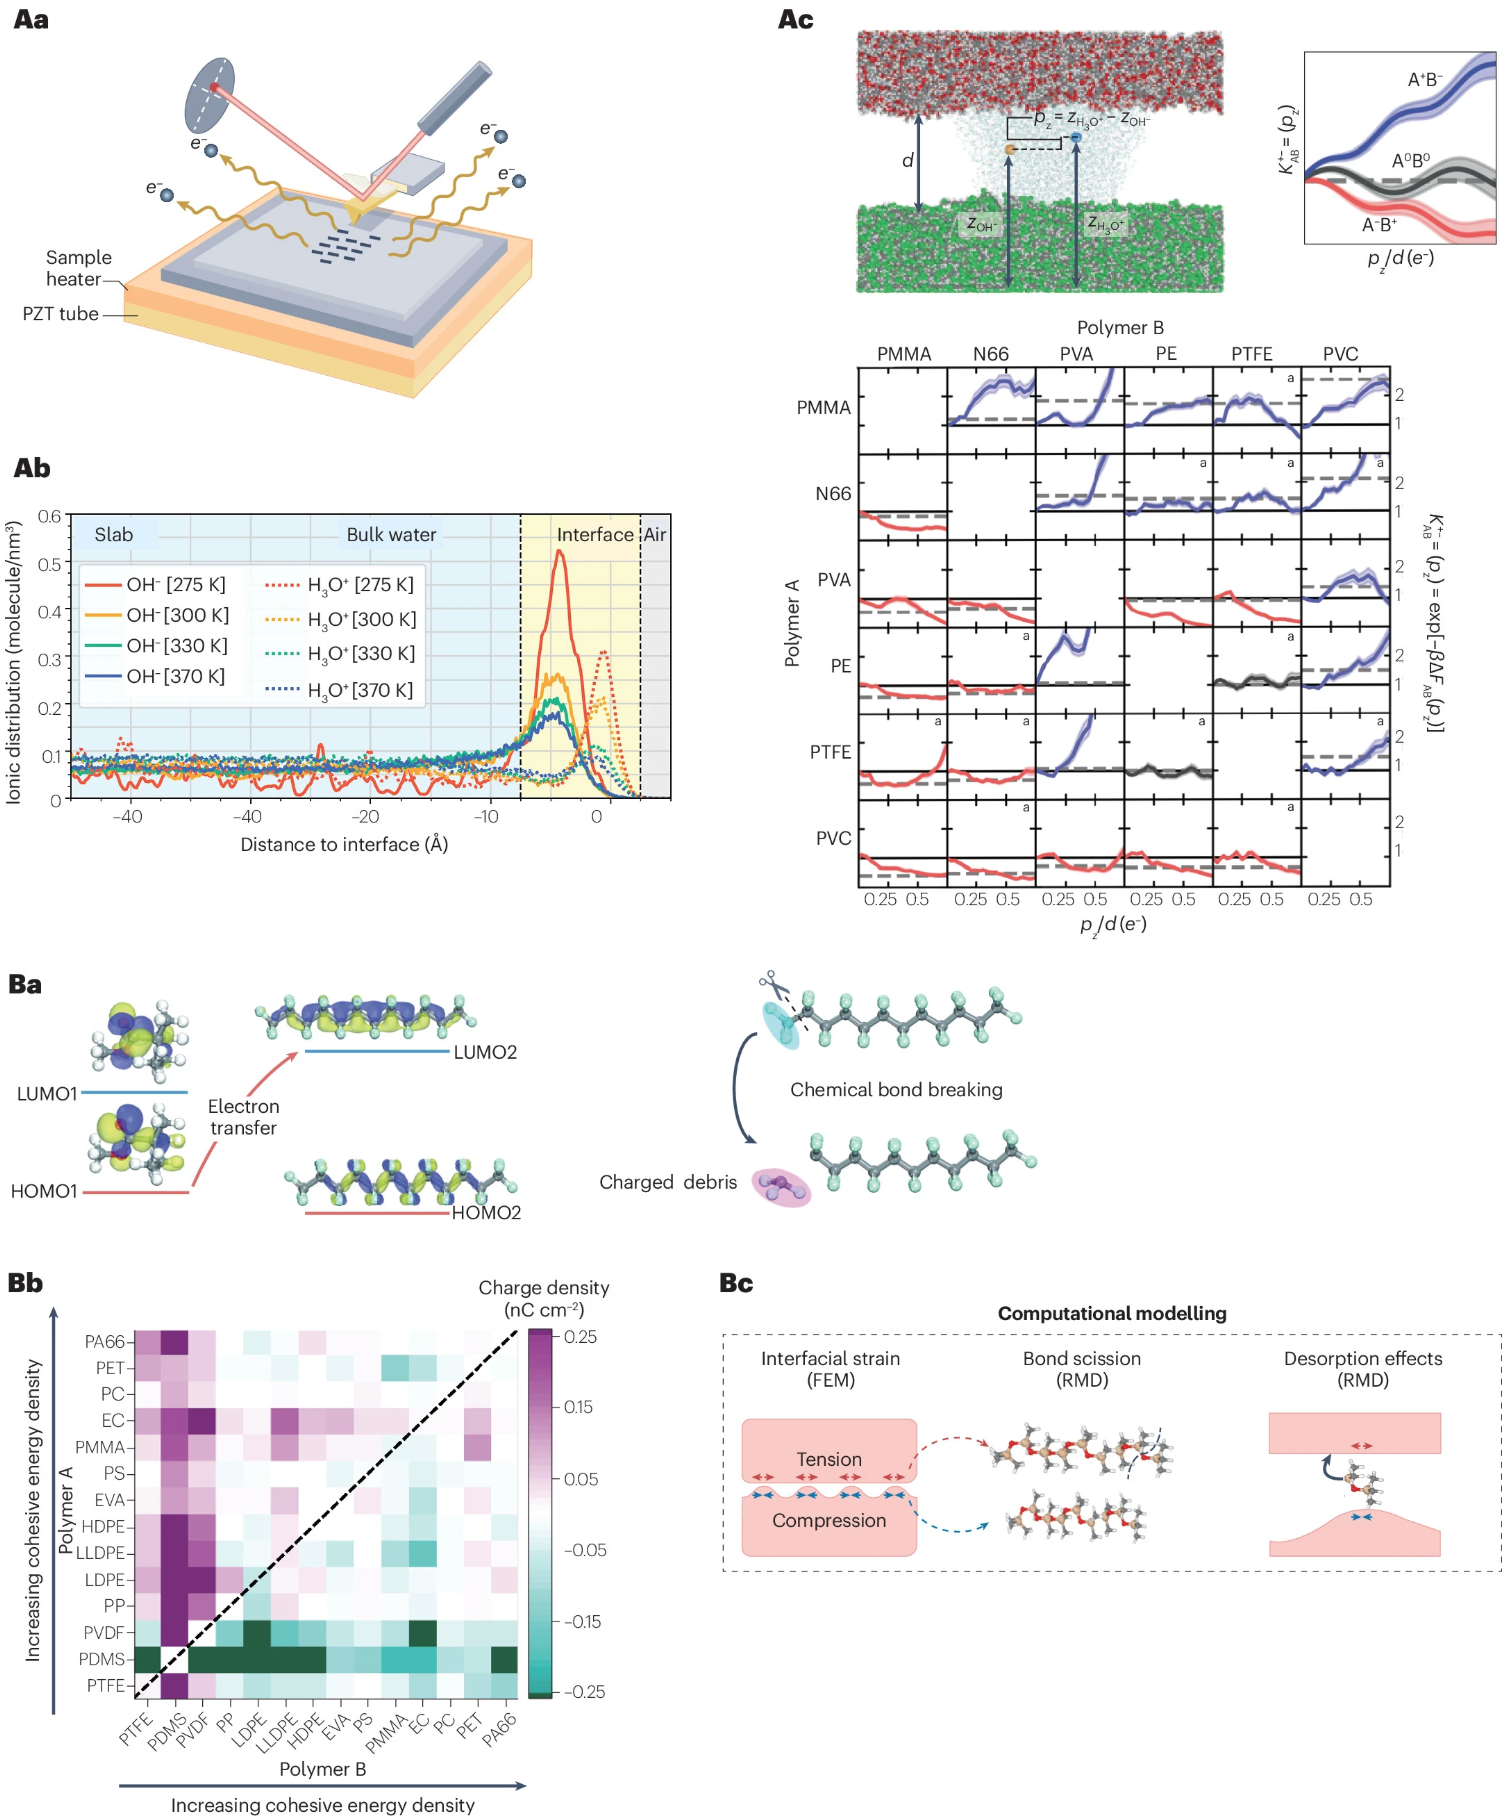
图6. 非电子转移。界面离子的热力学驱动产生的择优分布与化学键断裂造成的材料转移。
接触起电产生的电荷信号往往难以直接区分是由电子、离子还是带电材料碎片所提供,因此,如何辨别电子转移与非电子转移机制仍是当前研究的重要挑战。目前热电子发射方法为区分电子与“粘性”离子提供了一种有效的手段(图6Aa)。在离子转移机制方面,深度势能分子动力学(DeepMD)模拟发现水–气界面氢键网络的破坏可能导致H3O+和OH-在界面附近呈现分层分布(图6Ab),为离子转移模型中的电荷载流子来源提供了可能的解释。此外,当两种材料表面的水膜在接触过程中形成水桥时,水桥中的离子可在热力学驱动力作用下发生自发迁移,进而引起材料表面带电(图6Ac)。对于材料转移模型,文章提出可通过能量判据区分电子转移与材料转移机制,即比较电子转移能与化学键断裂能(图6Ba),或结合有机材料的内聚能(图6Bb),判断接触过程中材料发生断裂与转移的难易程度。对于化学组成相同的两个相互接触材料,由于其断键能和内聚能基本一致,有限元方法(FEM)结合反应分子动力学(RMD)方法计算发现表面形貌引起的局部拉伸与压缩不对称可能成为影响电荷转移方向的重要因素。因此,相同聚合物接触时,表面形貌所导致的应力分布差异可用于解释光滑表面倾向于带负电、粗糙表面倾向于带正电的现象(图6Bc)。
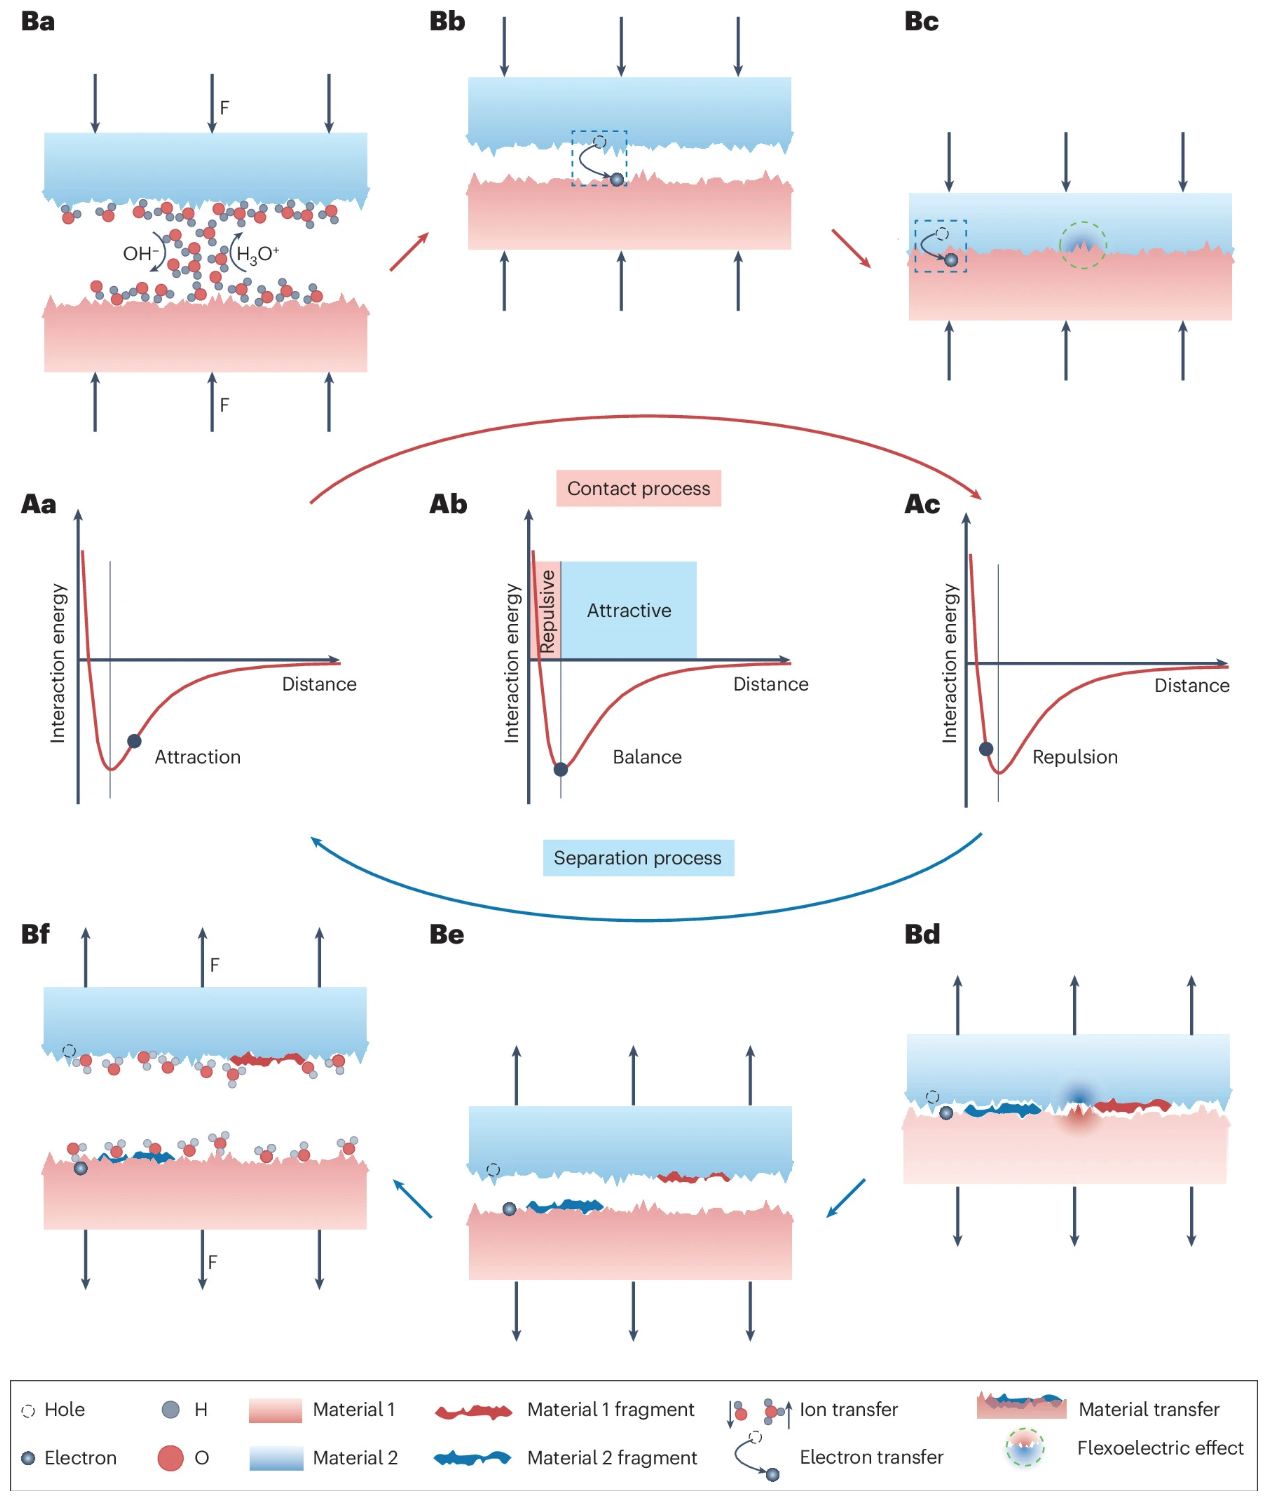
图7. 三种电荷转移机制在不同接触范围可能发挥作用示意图。
最后,文章系统总结了接触起电的实验和理论研究进展,并以原子间相互作用势为基础描述材料的接触-分离循环过程(图7Aa-Ac),进一步提出了接触起电过程中可能发生的电荷转移机制或物理化学效应。在长程吸引区,界面水桥的形成可为离子转移提供通道(图7Ba);在平衡位置附近,材料间的功函数差异及前线轨道匹配可能促进电子转移(图7Bb);在短程排斥区,电子云重叠、电子隧穿及挠曲电效应产生的局域电场可能共同增强电荷转移(图7Bc);而在分离阶段,局域俘获电子、化学键断裂产生的碎片以及水分子的重新吸附可能导致持续的表面电荷不平衡(图7Bd–f)。这些机制表明,接触起电并非单一的电荷转移过程,而是涉及电子、离子和材料转移的多尺度、非平衡界面现象,不同机制可能在接触–分离循环的不同阶段发挥主导作用。
文章同时指出,当前上述接触起电机制研究仍面临诸多挑战,包括原子间相互作用势的材料依赖性、原子尺度表面粗糙度引起的局域接触位点差异、瞬态界面效应的定量表征困难,以及接触起电过程本身具有的多尺度、非平衡特征。此外,现有理论计算方法仍存在一定局限性,DFT的结果受交换–关联泛函精度影响,常规非反应性经典MD难以直接描述化学键断裂和电子极化,第一性原理分子动力学(AIMD)受到计算时间与空间尺度的限制,而机器学习力场的可靠性则高度依赖训练数据的覆盖范围与参考数据的精度。因此,未来需要进一步结合原位实验表征与多尺度理论模拟,构建能够贯通原子尺度电荷转移、界面电荷演化及宏观电荷弛豫过程的统一研究框架。这不仅有助于深化对接触起电微观机制的理解,也有望为解释大气、气象及地球物理系统中的复杂起电现象提供新的理论依据。
文章信息:Zhaonan Yan, Xinyi Liu, Changxin Qi, Yifan Deng, Mingzhong Zhang, Jun Zhang, Zhong Lin Wang* & Yong Qin*. Advances in understanding contact electrification via DFT and molecular dynamics simulations[J]. Nature Reviews Chemistry, 2026: 1-18.